martes, 5 de mayo de 2015

Ataxia de Friedrich


L'atàxia de Friedreich, atàxia espinocerebelosa o atàxia familiar és una malaltia hereditària que causa dany progressiu al sistema nerviós donant com a resultat símptomes que varien des de pertorbacions de la marxa i problemes del llenguatge a la malaltia cardíaca. Se li va donar el nom del metge Nicholaus Friedreich, qui va ser el primer a descriure la malaltia en la dècada de 1860.


 L"atàxia", que es refereix a problemes de coordinació i inestabilitat, es produïx en moltes malalties i afeccions diferents. L'atàxia en l'atàxia de Friedreich es produïx per la degeneració de teixit nerviós en la medul·la espinal i de nervis que controlen el moviment muscular dels braços i les cames. La medul·la espinal s'aprima i les cèl·lules nervioses perden part de la seva beina de mielina, l'estreta cobertura de totes les cèl·lules nervioses que ajuda a transmetre els impulsos nerviosos.


Per a més informació, consulta aquesta pàgina web, pàgina on porten la investigació de malalties rares, com aquesta en concret: 


Malformació vena de Galeno


La vena cerebral magna, vena de Galeno (VG), és un tronc verinós mig curt a l'interior del crani. Està formada per la unió de les dues venes cerebrals internes, es corba al voltant del rodete del cos callós i es buida en el seny recte o bé es continua com està.


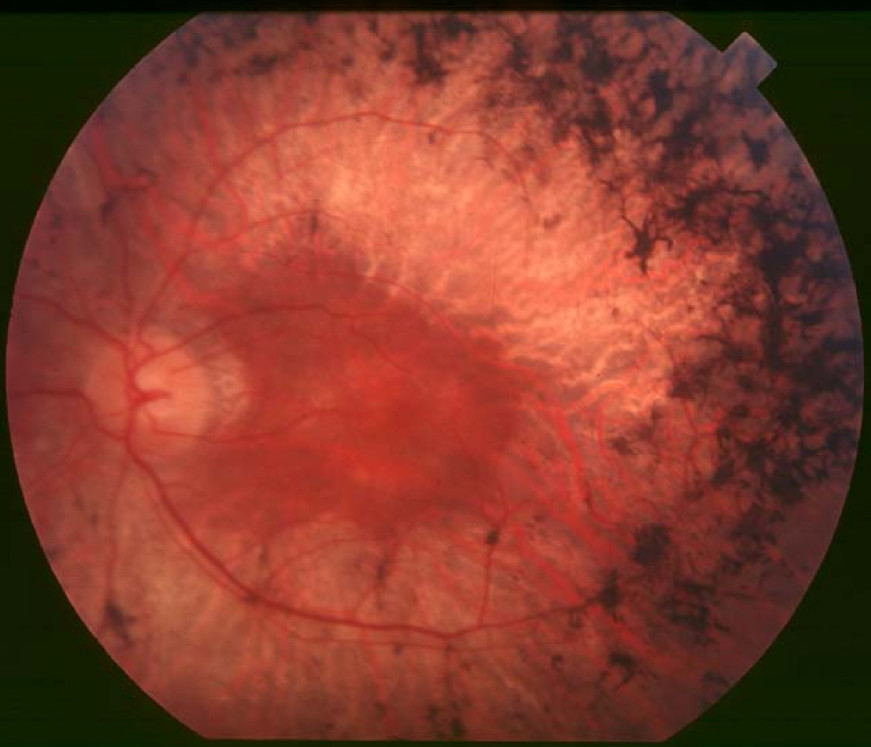
Retinosis pigmentària


Les retinosis pigmentàries són un conjunt de malalties genètiques de l'ull. El nom de retinitis pigmentosa va ésser proposat l'any 1855 per Franz Donders.

És un grup genèticament heterogeni que implica els fotoreceptors (conus, i bastonets) i l'epiteli pigmentari. Aquestes malalties es manifesten primer per una pèrdua de la visió nocturna seguida d'una disminució del camp visual. La pèrdua de la visió central és tardana. La malaltia la provoca una mutació genètica dins les cèl·lules de la retina, la mateixa evolució porta a la ceguesa.


Es pot dividir la retinosi pigmentària en no sindròmica, sindròmica o sistèmica afectant a altres òrgans. En aquest article només es fa referència a les no sindròmiques.


Associació d'afectats de Retinosis Pigmentària a Euskadi:


Síndrome del 5p menos (Síndrome del miol de gat)


La síndrome del miol de gat és una malaltia genètica minoritària. El nom popular de la malaltia prové d'un símptoma que permet diagnosticar-la en nadons, a banda de l'estudi genètic, i és que es caracteritzen per una manera de cridar i de plorar monocromàtica aguda que pot recordar el miol d'un gat, causada per una alteració de la laringe.


Altres noms que té són monosomia 5p, síndrome 5p, braç curt del cromosoma 5, deleció 5p, síndrome de la deleció parcial del cromosoma 5 i síndrome de Lejeune. Aquesta malaltia va ser descrita per primer cop per Jérôme Lejeune en 1963.


Estudi psicopedagògic: 


Associació d'afectats del síndrome del miol de gat:


Linfoma de Hodgkin


La malaltia de Hodgkin, o limfoma de Hodgkin, és un tipus de limfoma maligne, el més freqüent de tots, caracteritzat per la presència de limfòcits atípics de gran volum amb diversos nuclis i nuclèols prominents (cèl·lules de Reed-Sternberg). Va ser descrita per primera vegada el 1832 per Thomas Hodgkin. Afecta més les dones que no els homes i es manifesta a qualsevol edat, però sobretot al voltant dels 30 i 50 anys


Per a més informació, consulta la pàgina web: fundació Josep Carreras contra a leucemia:


Síndrome de Charcot-Marie-Tooth


És un dels trastorns neurològics hereditaris més comuns que afecta aproximadament a 1 de cada 2.500 persones als Estats Units. La malaltia rep el nom dels tres metges que la van identificar per primera vegada en 1886 -Jean-Marie Charcot i Pierre Marie a París, França i Howard Henry Tooth a Cambridge,Anglaterra. La malaltia de CMT, també coneguda com a neuropatia hereditària motriu i sensitiva o atròfia muscular del peritoneu, abasta un grup de trastorns que afecten els nervis perifèrics. Els nervis perifèrics resideixen fora del cervelll i lamedul·la espinal i proveïxen informació als músculs i els òrgans sensorials de les extremitats. Els trastorns que afecten els nervis perifèrics es diuen neuropaties perifèriques.


Per a més informació, consulta aquesta pàgina web, l'associació del síndrome de Charcot-Marie-tooth:


El síndrome d'Aper


És un trastorn congènit, caracteritzat per deformacions en el crani, cara,mans i peus. Es sol classificar com un síndrome de l'arc branquial, amb afectació del primer arc branquial; en els humans és precursor del maxil·lar i mandíbula. Les pertorbacions en el desenvolupament dels arcs branquials en el desenvolupament fetal provoquen efectes duradors i generalitzats.
El síndrome d'Apert es pot transmetre de pares a fills (hereditari), com un tret autosòmic dominant, el que significa que només amb un pare o mare es transmet el gen defectuós per a que el seu fill tingui la malaltia.

Alguns casos poden presentar sense un antecedent familiar conegut.


El síndrome d'Apert és causat per un de dos canvis en el gen FGFR2. Aquesta anomalia en els gens provoca que algunes de les sutures del crani es tanquin molt aviat, una afecció anomenada craneosinostosis.
Per a més informació, consulta aquesta pàgina web, pàgina oficial del síndrome d'Apert: